Les troubles cognitifs légers (MCI pour Mild Cognitive Impairment), caractérisés par des plaintes mnésiques débutantes, des troubles des fonctions exécutives, une baisse de la flexibilité mentale et des modifications subtiles du comportement chez le sujet de plus de soixante ans, constituent la phase prodromique critique de la démence neurodégénérative, au premier rang de laquelle figure la maladie d’Alzheimer. Pendant de nombreuses décennies, la recherche biomédicale s’est focalisée de manière quasi exclusive sur l’hypothèse de la cascade amyloïde, postulant que l’accumulation de peptides bêta-amyloïdes (Abeta-42) et d’enchevêtrements neurofibrillaires de protéine tau hyperphosphorylée constituait l’événement initiateur unique de la mort neuronale.
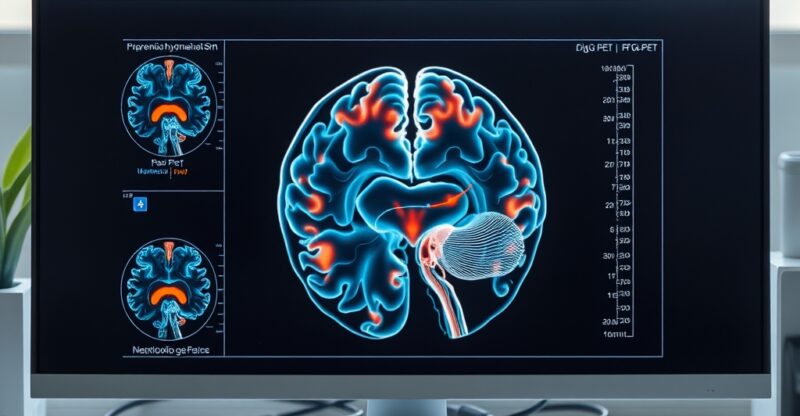
Toutefois, les échecs répétés des thérapeutiques anti-amyloïdes à restaurer la cognition ont conduit à un changement de paradigme fondamental. L’imagerie métabolique par tomographie par émission de positons au 18F-fluorodésoxyglucose (TEP-FDG) démontre sans ambiguïté qu’un hypométabolisme glucidique cérébral sévère et progressif dans les cortex temporo-pariétaux et le gyrus cingulaire postérieur précède de quinze à vingt ans l’apparition des premiers symptômes cliniques et la formation visible des plaques amyloïdes.
Le concept de diabète de type 3 cérébral
Cette incapacité précoce du cerveau à utiliser le glucose comme substrat énergétique primaire a conduit la communauté scientifique à forger le concept de « diabète de type 3 », désignant une résistance cérébrale sélective à l’insuline et au facteur de croissance analogue à l’insuline 1 (IGF-1) :
- L’insuline franchit la barrière hémato-encéphalique via un transporteur spécifique saturable. Dans le tissu cérébral, l’insuline ne se contente pas de réguler l’homéostasie glucidique : elle agit comme un puissant facteur de survie neuronale, stimule la plasticité synaptique et la potentialisation à long terme (LTP) dans l’hippocampe, et contrôle la clairance des peptides amyloïdes par l’enzyme de dégradation de l’insuline (IDE).
- Lorsque s’installe une résistance à l’insuline cérébrale, la signalisation intracellulaire dépendante de la cascade PI3K/Akt est réprimée. L’inactivation d’Akt lève l’inhibition physiologique sur la glycogène synthase kinase 3 bêta (GSK-3bêta).
- L’hyperactivation constitutive de GSK-3bêta phosphoryle de manière aberrante la protéine tau sur de multiples résidus sérine et thréonine, déstabilisant les microtubules axonaux et précipitant la formation des dégénérescences neurofibrillaires.
- Parallèlement, l’enzyme IDE, sursollicitée par l’hyperinsulinisme compensatoire, n’assure plus la dégradation compétitive des monomères Abeta, favorisant leur oligomérisation neurotoxique.
Dysfonction mitochondriale et stress oxydatif synaptique
Le déficit de captation du glucose par les transporteurs GLUT-1 (endothélium et astrocytes) et GLUT-3 (neurones) prive les mitochondries axonales de pyruvate :
- Effondrement du gradient de protons transmembranaire mitochondrial et baisse drastique de la synthèse d’ATP synaptique, compromettant le maintien des potentiels de repos et le recyclage des vésicules de glutamate.
- Accumulation extracellulaire de glutamate induisant une excitotoxicité calcique continue via les récepteurs NMDA.
- Ouverture du pore de transition de perméabilité mitochondriale (mPTP) libérant des espèces réactives de l’oxygène et du cytochrome c, déclenchant l’autodestruction des terminaisons synaptiques.
- Lieu : Novotel Paris Eiffel · présentiel & en ligne
- Format : 16 h de formation certifiante + replays 180 jours
- Thèmes : Métaux lourds · chélation · PFAS · perturbateurs endocriniens · mycotoxines
ICCHM 2026 · 1re édition · 12–13 déc. 2026
Congrès International des Contaminants et Métaux Lourds
Deux jours d'immersion clinique pour transformer votre pratique en santé environnementale : protocoles de chélation validés, études de cas réels et détoxification intégrative.
 Paris12 – 13 DécembreICCHM.ORGicchm.org
Le carburant de secours : les corps cétoniques
Fait biochimique fondamental démontré par les travaux du professeur Stephen Cunnane : alors que le cerveau des patients atteints de déclin cognitif précoce ou de maladie d’Alzheimer présente un déficit majeur d’utilisation du glucose, sa capacité à capter et oxyder les corps cétoniques (bêta-hydroxybutyrate et acétoacétate) reste parfaitement préservée.
Les corps cétoniques franchissent la barrière hémato-encéphalique via les transporteurs de monocarboxylates (MCT-1 et MCT-2), dont l’expression n’est pas altérée au stade prodromique. Au sein de la matrice mitochondriale neuronale, le bêta-hydroxybutyrate est directement converti en acétyl-CoA par la 3-hydroxybutyrate déshydrogénase et la bêta-cétoacyl-CoA transférase, contournant intégralement le blocage glycolytique en amont. Cette restauration bioénergétique permet de sauver les synapses en détresse métabolique.
Dépistage précoce et bilan biologique en pratique clinique
L’identification des stades prodromiques avant la constitution de lésions irréversibles repose sur des outils cliniques et biologiques :
- Évaluation cognitive standardisée en consultation : test MoCA (Montreal Cognitive Assessment), beaucoup plus sensible que le MMSE pour détecter les atteintes exécutives et mnésiques débutantes (score seuil pathologique inférieur à 26/30).
- Bilan métabolique et cardiovasculaire : glycémie à jeun, insulinémie avec calcul de l’indice HOMA-IR, HbA1c, profil lipidique complet avec calcul du ratio triglycérides/HDL, et mesure de la protéine C-réactive ultrasensible.
- Statut en vitamines neurotropes : vitamine B12 et holotranscobalamine, folates érythrocytaires, homocystéinémie (un taux supérieur à 12 mcmol/L est un facteur de risque neurotoxique direct d’atrophie hippocampique) et 25-hydroxyvitamine D.
- Dosage des biomarqueurs plasmatiques de nouvelle génération : la quantification ultra-sensible par technologie Simoa de la protéine p-tau181 ou p-tau217 plasmatique et des neurofilaments à chaînes légères (NfL) permet désormais d’objectiver la pathologie tau et la perte axonale par une simple prise de sang.
Stratégies nutritionnelles de sauvetage bioénergétique
L’accompagnement nutritionnel vise à restaurer le flux énergétique cérébral et à réprimer la neuro-inflammation :
La prescription de triglycérides à chaîne moyenne (TCM, spécifiquement l’acide caprylique C8 et l’acide caprique C10) : métabolisés directement par le foie sans nécessiter de sels biliaires ni de carnitine, les TCM induisent une cétose nutritionnelle douce sans imposer un régime cétogène strict souvent mal toléré chez le sujet âgé. Des essais cliniques randomisés ont confirmé qu’une dose quotidienne de 20 à 30 g de TCM C8 améliore significativement la mémoire de travail et la vitesse de traitement chez les patients porteurs de déclin cognitif léger non porteurs de l’allèle ApoE4.
L’adhésion au régime MIND (Mediterranean-DASH Intervention for Neurodegenerative Delay) : combinant les principes du régime méditerranéen et du régime DASH, ce pattern privilégie la consommation quotidienne de légumes verts à feuilles sombres (riches en lutéine, folates et vitamine K), de baies sauvages riches en anthocyanes (myrtilles, mûres) et de poissons gras riches en DHA.
La correction systématique de l’homocystéinémie par l’apport synergique de vitamines du groupe B méthylées (5-MTHF, méthylcobalamine, pyridoxal-5-phosphate) ralentit significativement la vitesse d’atrophie de la substance grise cérébrale visible à l’IRM.